一、项目简介
1.什么是510k?
510(k)是美国食品、药品和化妆品(FD&C)行动委员会的一个法案章节,而这个法案章节正好是在美国FD&C Act第510章节,所以很多人习惯性地称之为510(k)。
任何人或制造商若要将医疗器材产品(Class Ⅰ,Ⅱ,Ⅲ)营销到美国,除部分免 510(k) 品项及无须进行上市前批准(Premarket Approval, PMA)外,都必须在出口美国至少 90 天前向美国食品药品管理局(U.S.Food and Drug Administration, 简称 FDA)提出上市前通知(Premarket Notification,PMN)申请,取得输入许可(510(k) Clearance Letter)。
2.510k有什么用
510(k) 是向 FDA 提出的上市前申请文件,目的是证明申请 510(k) 的医疗器材不需进行上市前核准 (PMA) 且与已合法上市之一种或多种相似产品具相同安全性及有效性,此即实质相等性 (substantially equivalent)。
申请者必须提出描述性的资料,必要的时候,要提出功能性报告来证明与 谓词设备(Predicate Device) 的实质相等性。所以 510(k) 的资料是显示比对性的资料,即新设备与 谓词设备(Predicate Device)的实质相等性。
3.医疗器材的定义
FDA 对医疗器材的定义如下:
“所谓医疗器材是指符合以下条件的仪器、装置、工具、机具、器具、插入管、体外试剂或其他相关物品,包括组件、零件或附件等:明列于官方 National Formulary 或美国药典 (the United States Pharmacopeia) 或前述二者的附件中者;意图使用于动物或人类疾病或其他身体状况的诊断;或用于疾病之治愈、减缓、治疗者;意图影响动物或人类身体的功能或结构,但不经由动物或人类身体或身体上的化学反应来达成其首要目的,同时也不依赖新陈代谢来达成其主要目的”。
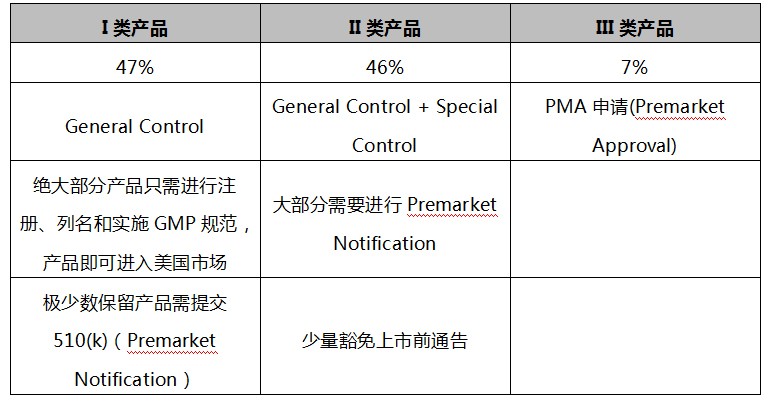
医疗器材依据风险等级的不同,FDA 将医疗器材分为三类(Ⅰ,Ⅱ,Ⅲ),Ⅲ 类风险等级最高。目前 FDA 医疗器材品目项共有 1,700 多种。医疗器材想要进入美国市场,首先必须了解产品分类和管理要求。
4.医疗器械的分类
I.根据产品风险将医疗器械分三类
II.对于任何产品,企业都需进行注册(Establishment Registration)和产品列名(Device Listing)
510k项目介绍
5.注册和列名
注册(Registration) 与列名 (Listing)是美国 FDA 用来建立医疗器材业者管理档案的机制,根据 FD&C Act 第 510 节明确规定,医疗器材的制造者 (manufacturer)、最初输入者 (initial distributor or importer) 及经销者 (distributor) 都必须注册 (Registration),向 FDA 登录相关的基本资料,假如注册者有重大变更 (更换负责人) 时,必须在 30 天内通知 FDA,目前此项已完全在 FDA 网站上进行。
另外,医疗器材的制造者也必须在产品正式销售以前,向 FDA 列名 (Listing) 他们所制造而且在美国销售的全部产品名称。如果资料有任何更改,必须以同样方式在 FDA 网站进行更正。
FDA 提醒事项:所有医疗器材公司或企业必须在该年度前一年的 10/1~12/31 间完成年度注册,也就是说要完成缴费并在网络完成美国代理人及公司登记(例:2021 年度需在 2020/10/1~12/31 间完成年度注册)。
2021 年度年费:美金 $5,546 元
二、申请流程
I.依据客户的产品信息,确定产品的代码;
II.确定比对器械,需要和申请的产品非常类似;
III.依据FDA公布信息确定产品测试标准,推荐实验室,协助客户确定相关的检测方法,样品制备,检测费用等;
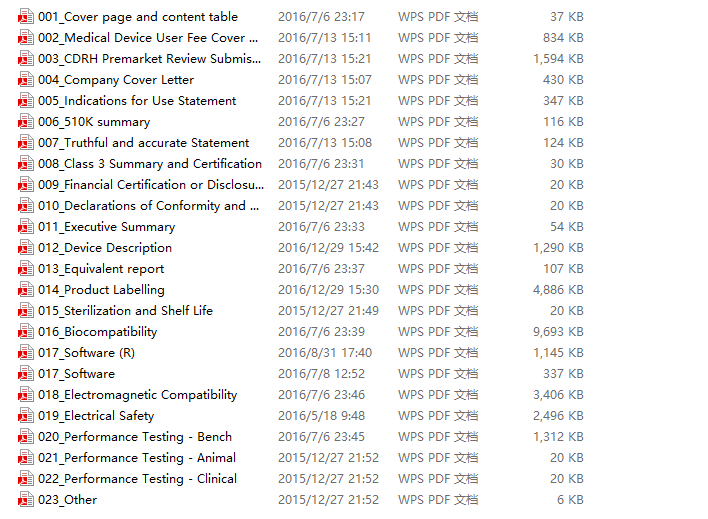
IV.根据FDA的要求和客户提供信息修订和编制510(k)文件
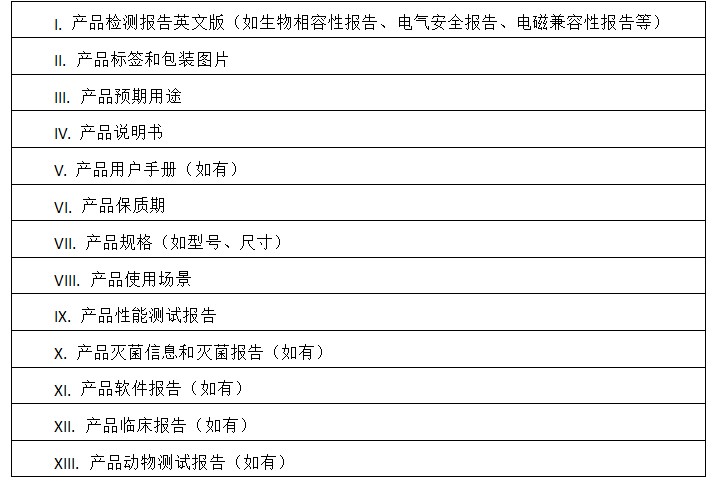
(510k文件目录)
V.文件编写完成后,510(k)提交者应将其 510(k)的一份电子副本和两份纸质副本提交给 CDRH 或 CBER 的文档控制中心(DCC)。当 DCC 收到 510(k)提交时,它将为提交分配一个唯一的控制号。此数字通常称为 “ 510(k)编号 ” 或 “ K 编号。 ”
VI.FDA根据验收清单进行验收审查。
在验收评审结果将是下列情况之一:
a.510(k)通过格式审核,进行实质审查;要么
b.510(k)未通过审核(即被视为拒绝接受或 RTA);要么
c.510(k)正在接受审查,因为 FDA 在 15 个日历日之内未完成接受审查。
VII.实质审查期间,首席审稿人会对 510(k)提交的内容进行全面审查,并通过实质性互动与提交者进行沟通,这种互动应在收到 510(k)提交后的 60 个日历日内进行。
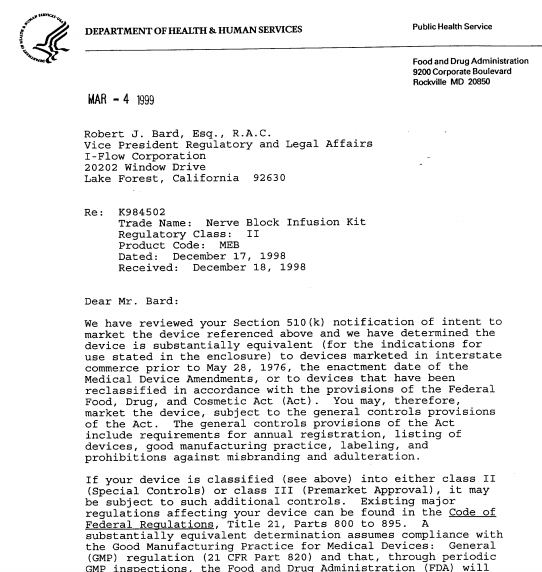
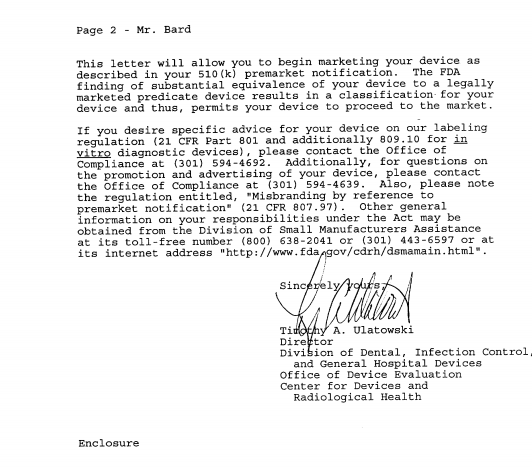
VIII.FDA评审并给出Clearance Letter
三、510(k)审查费
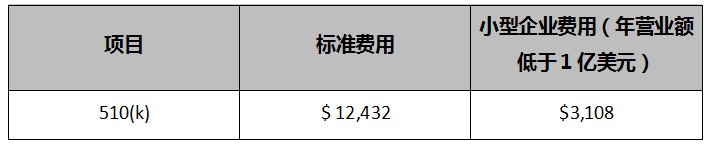
FDA 每年都会调整费用,并于每年的八月会公布下一年度审核费用。但是,若是申请人为年营业额低于 1 亿美元之小型企业,则可依证明减少申请费用。
2021 年度审查费用(2020 年 10 月 1 日至 2021 年 9 月 30 日)
(▲https://www.fda.gov/industry/fda-user-fee-programs/medical-device-user-fee-amendments-mdufa)
四、小规模企业计划
小规模企业计划:CDRH 确定一家企业是否符合小规模企业的资质,如符合,可享受某些CDRH提交类型的优惠。
小规模企业:在最近的一个财年,企业总收入和销售额小于一亿美金。
会费周期:10月1日至次年的9月30日
企业注册费不包含在小规模企业计划中。
小规模资质的申请不是一次性一劳永逸的,每个财年都需要重新提交申请,下一财年的小规模资质申请时间不得早于下一财年的8月1日。
五、注意事项
1.企业必须在发送510 (k) 申请之日或之前提交510 (k) 审查费。如果FDA未收到全额申请费,FDA将认为申请不完整,不会开始审查。
2.当符合510(k)要求的合法销售产品在设计、组成部分、生产方法以及预期用途方面发生了重大变化时,需要新的510(k)。这里的重大变化是指能够极大地影响产品的安全性和有效性,或者是其预期用途发生了重大变化。
3.申请510 (k) 需要的资料清单